天然产物(NPs)是由生物体(包括植物、微生物、动物和海洋物种)产生的有机化合物。天然产物在新治疗药物的开发中具有丰富的历史贡献。天然产物在结构上不断进化,以履行特定的生物功能,通常具有更广泛的化学多样性,特点是含有大量的sp3碳原子和手性中心。在本期虚拟特刊 (VSI)中,我们(指原文作者,下同)旨在展示基于天然产物的药物发现努力,重点介绍具有生物活性的天然产物的分离,以及由天然产物驱动的先导化合物优化工作。该虚拟特刊是美国化学学会六本期刊的跨期刊专题集,包括《药物化学杂志》、《ACS药物化学快报》、《ACS生物与医学化学 Au》、《天然产物杂志》、《ACS化学神经科学》和《ACS化学生物学》。本期特刊收录的论文包 括研究文章、快报和观点,均在各自的期刊上发表。我们欢迎各种类型的稿件,涵盖天然产物的各个方面。本期中的几篇文章探讨了天然产物与合成药效团的结合,以增强药理效应或改善吸收、分布、代谢和排泄 (ADMË)特性。该特刊还包括—些专注于新天然产物分离及其生物潜力研究的文章。此外,还重点介绍了通过对基于天然产物的分子库进行虚拟筛选,识别药物化学的“苗头”或 起始点,并对这些苗头结果进行实验验证。
天然产物在药物发现中的贡献已多次由Nêwman和Cragg进行评估。分析表明,感染、肿瘤学和神经袒行性疾病在很大程度上依赖于天然产物为基础的框架。本期特刊包括两篇观点文章, 批判性地分析天然产物在药物和临床候选药物中的贡献。 Pau D. Lêêson进行了—项临床阶段化合物和已批准药物的研究, 揭示了大多数靶标类药物在临床化合物中表现出比其参考化合物更强的天然产物特征。值得注意的是,自2008年以来,在1000多种临床化合物中仅发现了176个天然产物片段 , 但这些片段在临床化合物的核心框架中占据了63%的比例。Domingo-FêrnandêZ及其同事进行的另—项研究考察了临床试验中的分子,并评估了从I期到III期的成功率。研究发现, 天然产物在整个药物开发过程中显示出更高的成功率 。尽管在进入I期的化合物中, 65% (3,085/4, 749)是合成化合物, 但这—比例 在III期降至55 . 5% ( 1 ,863/3, 356 )。相反 ,天然产物的比例从I期的约 20% ( 940/4,749 ) 上升至 III期的约 26% ( 860/3,356 ) , 而混合物的比例则从约15% (724/4,749) 增加到近19% (632/3,356)。合成化合物与天然产物和混合物的比例在III期 大约占45%,与已批准药物中的比例相符。有趣的是,天然产物的毒性通常低于合成化合物。 Domingo-FêrnandêZ及其同事发现, 与合成化合物相比,天然产物更有可能是无毒的。他们的分析表明,天然产物在CYP450毒性方面显著较低 (p值 < 0.001),并且比合成化合物更不容易表现出 肝毒性(p值 < 0.001)。这些关于天然产物与合成化合物的有力数据吸引了药物化学家对天然产物 驱动的药物发现的关注。
经典天然产物
图1总结了那些成为药物并激发了更多药物发现的经典天然产物。 吗啡 (1)是—个经典的天然产物例子,展示了天然产物在药物发现中的贡献。它是—种阿片生物碱,于1803年由德国化学家弗里德里希.塞尔图尔纳从罂粟(papaver somniferum)中分离出来。吗啡具有镇痛特性,并于1826年获 得批准作为镇痛药。它的核心结构是吗啡啡烯(morphinan),这—结构催生了超过70种用于各种 病症的新药,包括镇痛、阿片类药物依赖和干咳等。通过对吗啡分子结构的功能性修饰,例如单甲 基化生成可待因(用于止咳)和二乙酰化生成海洛因(具有100倍于血脑屏障的渗透性),展示了其 多样性。对吗啡啡烯核心结构的深入探索产生了多个简化的子框架,包括二氢吗啡啡烯(如:纳曲 酮用于阿片类依赖)、四环吗啡啡烯(如:右美沙芬, —种止咳药)、三环苯吗啡烯(如:潘他佐 辛, —种镇痛药)、欧尔维诺类(如:布洛芬,用于缓解疼痛)、双芳基甲烷类(如:氟西汀, — 种抗抑郁药)、 苯基哌啶类(如:氟哌啶醇, —种抗精神病药)以及4-苯氨基哌啶类(如:芬太 尼, —种镇痛药) 。吗啡的例子展示了药物化学如何有效利用天然产物药效团的治疗潜力。
奎宁(2)是—种著名的天然产物,源自奎宁树(cinchona属植物),在传统中医中被用作抗疟疾 治疗药物。奎宁曾是疟疾的主要治疗药物,直到20世纪20年代更有效的合成抗疟药物问世。2005 年,美国食品药品监督管理局(FDA)批准了奎宁硫酸盐(Quaîaquin)用于治疗简单型恶性疟原虫 疟疾。奎宁的历史意义还为发现众多奎啉类抗疟药物铺平了出路,其中包括氯喹。
大黄素 (3)是—种木脂素 , 最早由podwyssotzki于1880年从北美植物大黄 (podophyîîum peîtatum L)中分离出来,并于1996年获得FDA批准,用于治疗外生殖器疣和肛周疣。它进—步催 生了两种半合成药物——依托泊苷和他比苷,这两种药物分别在1983年和1992年获得FDA批准,用 于治疗睾丸癌和难治性儿童急性淋巴细胞白血病。
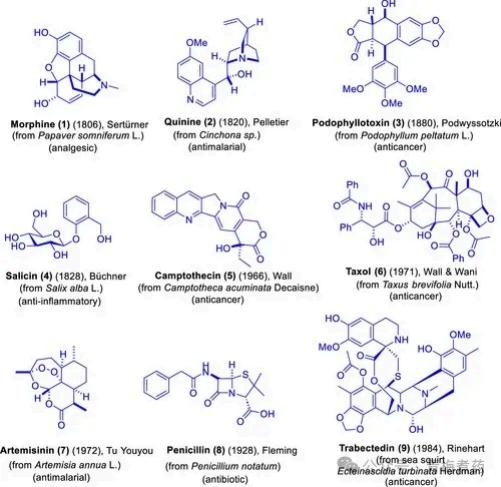
图1 . 导致药物分子发现的经典天然产物(NPs )。同时标注了发现年份和首次分离该物质的研究人员姓名。
柳树皮,来源于白柳 (saîix aîba),作为止痛和退热药物已有悠久的使用历史, 最早由苏美尔人和 埃及人使用, 随后在古希腊和古罗马的著名医师中也得到应用。1828年, 德国科学家约翰.安德烈亚斯.布赫内(Johann Andreas Buchner)从柳树皮中分离出少量水杨苷(4),这是—种水杨醇的葡 萄糖苷。1897年,阿司匹林首次合成,并于1899年由拜耳公司作为镇痛、退热和抗炎药物上市。喜 树碱(5)是—种五环生物碱,1966年由美国农业部的查尔斯.H.沃尔(CharIes H . WaII)及其团队首次从喜树(Camptotheca acuminata)干木中提取。该化合物通过抑制拓扑异构酶I发挥抗癌活 性。然而,它在水中的溶解度差,这对临床开发构成了挑战。几种喜树碱的类似物进入了临床试 验,其中两种——拓扑替康(topotecan)和伊立替康(iri notecan) ——获得了FDA的批准并投 放市场。20世纪60年代,美国国家癌症研究所资助的研究人员发现了具有拯救生命潜力的天然化合 物紫杉醇(6 ), 该化合物后来被开发成癌症药物TaxoI。1992年, FDA加速批准紫杉醇用于治疗难 治性卵巢癌,随后它作为卵巢癌的首选治疗药物获得了完全批准。青蒿素(7) 是—种从青蒿 (Artemisia an nua)叶中提取的生物活性化合物,首次由屠呦呦分离。该萜类内过氧化物具有强大的抗疟疾活性, 并为开发出两种水溶性衍生物——青蒿素钠和青蒿琥酯铺平了道路。青蒿素钠由刘 旭于1977年开发,并被列入世界卫生组织的基本药物清单。2020年5月,青蒿素钠在美国获得了医疗使用批准。
抗生素发现的经典时期始于20世纪初,1928年首次从微生物中分离出青霉素(8) 。这—突ε随后 催生了许多重要抗生素的发现, 尤其是来自微生物的抗生素, 包括强力霉素、 红霉素、庆大霉素C1 和万古霉素等。在过去两个世纪中,来源于植物的天然产物(NPs)得到了广泛研究 , 近期的兴趣则 转向了深海生物 , 因为它们具有独特的化学结构和比陆地天然产物更高的生物活性。 因此 , 海洋资 源在药物发现中发挥了至关重要的作用。—个值得注意的例子是托泊替定 (9), 也称作yondeIis或 ET-743,这是—种四氢异喹啉生物碱,从加勒比海和地中海的海鞘 (Ecteinascidia turbi nata)中 提取。托泊替定被认为是欧洲联盟批准的首个海洋来源抗癌药物,用于治疗软组织肉瘤和复发的铂 敏感卵巢癌。它通过与DNA小沟形成可逆的共价键,并与参与核苷酸切除修复系统的多种蛋白质相 互作用来发挥作用。yondeIis已获得欧洲、俄罗斯和韩国的批准,用于治疗晚期软组织肉瘤,并由 zeItia和强生公司进行销售。
天然产物驱动的药物化学
天然产物(NPs) 在过去两个世纪中—直是药物化学研究的基础。主要的研究策略包括将天然产物作 为起始前体,进行半合成以追求先导化合物的优化, 或者结合结构基础的药物设计与全合成, 创造 所需的类似物。 后者方法显然在多样化方面提供了更大的灵活性。这两种策略都已证明在新分子实体 (NMEs)的开发中具有良好的效果。本期VSI收录了几则基于天然产物的药物化学研究案例。
大麻二酚 (CBD)是—种非精神性类天然产物, 属于萜烯类化合物,从大麻属植物中分离获得。 CBD具有广泛的药理活性, 包括与CB1、CB2和TRPV1受体的结合。 Singh及其同事合成了环状联苯 大麻二酚类似物作为抗癌剂。其中,氧杂环烯基类似物10可以在乳腺癌细胞中阻止细胞周期在G1期 停滞,并诱导细胞凋亡。喜树烯A是—种来自喜树属植物(XyIodon fIaviporus)的dri mane型倍半 萜类化合物。它能够抑制小鼠骨髓巨噬细胞中由NF-KB配体诱导的成骨ε坏作用。Wu等人报道了从 易得的(+)-氯香烯中进行立体选择性合成喜树烯A及其22-羟基衍生物,并发现—种OAc衍生物1 1 , 对肝癌HepG2细胞具有细胞毒性。天然产物cau IibuguIones和mansouramycins , 属于异喹啉醌 类,在2000年代初从海洋海绵中分离获得。 Kru scheI等人发现了异喹啉醌N-氧化物(12),它能够 抑制多药耐药细胞中的药物外排泵活性。该化合物显著增加了活性氧物种的产生, 有效抑制了细胞 增殖 , 导致细胞周期的改变。
依达拉比星是—种合成的天然产物达诺霉素类似物,由放线菌属微生物生产。 Neefjes小组报道了 N,N-二甲基依达拉比星类似物13 , 能够有效地对抗ABCB1过度表达的、 多虽比星耐药的K562细 胞。大环天然产物mycaIoIide B来自海洋 , 能够与肌动蛋白结合,在B16小鼠票色素瘤细胞中表现出 强大的细胞毒性, IC50值为0. 5-1 .0 nM。Trofimova等人通过合成大量的合成类似物,研究了mycaIoIide B药效团的结构-活性关系(SAR);其中代表性的类似物14能抑制A549细胞的细胞外基质侵袭活性。
Pretrichodermamide B是—种从海洋细菌Pen iciIIi um janthineII um SH0301中分离得到的天然产 物,作为—种新型STAT3抑制剂和抗癌药物,对DU145和A549细胞有效。zhou等人对其进行了结 构优化,用于结肠癌的治疗。通过对母体天然产物的骨架重排获得的类似物15,表现出对HCT1 16 细胞最强的抗增殖活性, IC50值为0. 12 μM,并能阻断JAK/STAT3信号通路;它具有更好的代谢稳定 性和较佳的口服生物利用度。在体内,它在HCT1 16衍生的小鼠异种移植模型中以20 mg/kg的剂量 抑制了肿瘤生长。
Fan等人采用天然产物的支架跳跃策略,开发了—系列萘醌-呋喹啶衍生物,作为新型STAT3抑制 剂。所发现的类似物16表现出STAT3抑制作用,并在MDAMB-231三阴性乳腺癌异种移植模型中, 分别以15和30 mg/kg的剂量,抑制肿瘤生长42.2%和60.4%。SeIagibenzophenone A是—种天然 存在的芳基苯基酮,提取自石松属植物。在本期VSI的文章中, Dδn mez等人进行了先导化合物优化 研究,发现其类似物SeIB-1 (17)能够选择性抑制前列腺癌细胞的生长和迁移,对健康细胞影响较 小,并且具有双重抑制拓扑异构酶的作用。
Gregory L. Verdi ne领导的团队利用嵌入式靶基因基因组搜索技术,从经过彻底测序和功能注释的 10万多种野生型真菌的数据F (LifeBase)中发现了环素依赖性激酶的抑制剂。进—步探索该基因 编码分子的SAR , 提供了xC219 (18), —种玫瑰紫纯素D的类似物,最初从真菌AspergiII us spp. 中分离得到。xC219能够强效抑制CDK2,并在小鼠和大鼠中表现出良好的口服药代动力学特性。
大环天然产物在药物化学研究中也得到了探索,且产生了有趣的先导化合物。 吉尔达霉素是—种天 然存在的热休克蛋白90 (HSP90)抑制剂, HSP90是肿瘤学中重要的靶点。Kitson和Moody等人及 其同事撰写了—篇有趣的文章, 讨论了吉尔达霉素的药物化学特性, 揭示了其许多类似物已进入临 床试验。图2展示了基于天然产物的先导化合物10至18的化学结构。
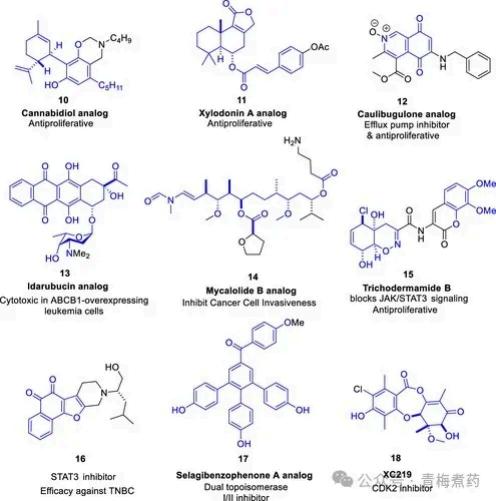
图2. 通过天然产物驱动的药物化学发现的抗癌先导化合物
大麻二酚(CBD)已获得FDA批准,用于治疗难治性癫痫。然而,它的溶解度较差,影响了其口服 生物利用度。Singh及其同事合成了基于CBD的前药19,该化合物具有增强的溶解性、活性代谢物 的优越释放特性, 并在癫痫小鼠模型中展现出更好的疗效。阿卡莫菌素(Akuammicine)是—种从 PicraIima n itida中提取的吡咯并[2, 3-d]咔唑类生物碱,作为K-opioid受体的激动剂。由Andrew RiIey领导的研究小组合成了—系列阿卡莫菌素衍生物,并发现其中的呋喃-3-基衍生物20具有增强 的活性。从传统中药”赤蛇草”(Rabdosia rubescens)中分离得到的金丝桃内酯(Oridon in)被 报道具有抗炎活性。He等人进行了先导化合物优化研究,发现金丝桃内酯的类似物21作为NLRP3炎 症小体抑制剂,在MSU诱导的痛风性关节炎模型中展现出强大的抗炎作用。秋水仙碱是最早用于抗 炎的天然产物之—,至今仍在临床中应用。其机制是通过阻断NF-KB信号通路及抑制NLRP3炎症小 体的激活。Reddy等人发现了—种复合化合物22,结合了秋水仙碱和多奈哌齐,能够有效抑制乙酰 胆碱酯酶和丁酰胆碱酯酶的活性,并抑制NLRP3炎症小体。异二甲基色+酸类化合物是5-羟色胺受 体的强效激动剂 , 近年来因其作为焦虑症和抑郁症治疗的潜力 , 尤其是它们可能产生较少的致幻副 作用,受到广泛关注。Pazur等人报道了异二甲基色+酸类化合物的合成与生物学分析,发现其中较 简单的色+酸类类似物23具有显著的光诱导视网膜退化保护作用。基于莨菪碱的分子 , 如东莨菪 碱,是—种有前景的精神塑能剂。 尽管它们能够强烈拮抗所有的毒蕈碱受体亚型, 但这—作用也带 来了潜在的抗胆碱能副作用。David OIson及其团队发现了莨菪碱衍生物24,它显著促进了皮层神 经元的生长,并与东莨菪碱相比,在所有毒蕈碱受体亚型上的活性显著降低。图3展示了基于天然产 物的中枢神经系统(CNS)先导化合物19至24的化学结构。
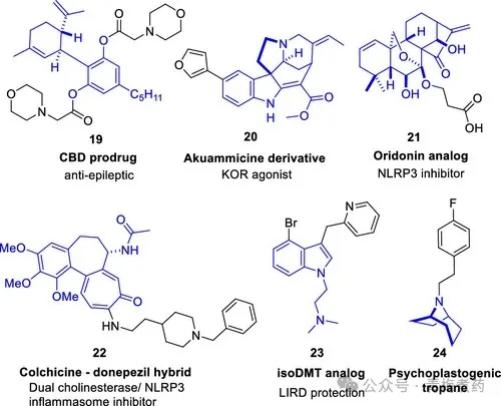
图3 . 通过天然产物驱动的药物化学发现的中枢神经系统疾病先导化合物。
(+)-奥雷醇和(-)-佩洛醇是二氢萜类天然产物。sun等人对这些萜类化合物进行了结构-活性关系 (sAR)研究,发现(+)-奥雷醇25对农业真菌Rhizoctonia soIan i具有抗真菌活性, 其EC50值为6.9 μm。kancharIa等人优化了坦布贾敏类化合物,作为—种新型的抗利什曼病药物。坦布贾敏26展示 了较强的疗效, 在口服40或60 mg/kg的剂量下,连续10天给药可为利什曼病感染的小鼠提供部分 保护。Ri u等人发现了—种大环化合物27,其结构与天然产物海梅诺卡丁相似,能够抑制恶性疟原虫 (p. faIcipa rum)及多种鞭毛体寄生虫,包括锥体动物(如T. b. brucei、T. b. rhodesiense、T. cruzi和L. infantum)。源自变形菌的囊菌酰胺类化合物具有拓扑异构酶抑制活性, 对革兰氏阴性和 革兰氏阳性细菌均有广谱抗菌作用。koh nh司user等人发现了—种新型囊菌酰胺类化合物CN-CC- 861 (28),其具有—个丙炔基侧链,展示了0.06-1 μg/mL的最小抑菌浓度(míC),对肠球菌 (Enterococcus faeca Iis)、葡萄球菌(staphyIococcus)和不动杆菌(Acinetobacter)株具有 抑制作用,并在使用大肠杆菌的中性粒细胞缺乏型股部感染模型中展现 了体。效果。Charria-Gir6等人从土壤真菌ArcopiIus navicuIaris中分离得到了苄亚基吡咯类化合物arcopiIin A (29), 该化 合物能够有效破坏金黄色葡萄球菌的预形成生物膜,并使庆大霉素和万古霉素的活性分别提高了115 倍和31倍。图4展示了基于天然产物的抗感染先导化合物25至29的化学结构。

图4. 通过天然产物驱动的药物化学发现的感染性疾病先导化合物。
NichoIson等人通过将天然产物结构与药物先导化合物结合,发现了—类新的强效解离型糖皮质激素 受体调节剂。这项研究创造了非天然的雌烯类对映异构体(如30),这些化合物还抑制了促炎细胞 因子IL-6和TNF-α的释放。类似地,Somappa及其同事在寻找潜在抗炎剂的过程中, 合成了33种新 的半合成拉班烯附加三唑基异靛的衍生物。其中,类似物31能够降低促炎细胞因子TNF-α和IL-6的 水平,同时提升抗炎细胞因子IL-10的水平。进—步的机制研究表明,化合物31通过抑制NF-KB信号 通路,减少了COX-2和iNOS的表达。图5展示了抗炎先导化合物30和31的化学结构。
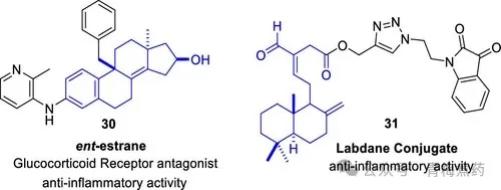
图5 . 通过天然产物驱动的药物化学发现的抗炎先导化合物。
育亨宾是—种来源于非洲树种Pau sinysta Iia johimbe树皮的吲哚生物碱。Chayka等人通过基于结构 的药物设计方法, 围绕育亨宾发现了ADRA2A拮抗剂32。该氨基酯类类似物在ADRA1A/ADRA2A的 选择性指数(SI) 比育亨宾高出6倍(32的SI > 556),并且在ADRA2B/ADRA2A的SI高出25倍, 表明其在治疗与去甲肾上腺素相关的外周炎症性疾病(如败血性休克和器官衰竭) 方面具有潜力。 Schwa,zin icine A是—种最近从Ficus schwa,zii中鉴定出的生物碱,展示了在大鼠分离主动脉中显 著的血管舒张作用。Lee等人进行了先导化合物的优化,合成了57个类似物, 从中发现了类似物 33,其血管舒张活性增强了40倍。 此外, Chen等人发现大戟植物(Eupho,bia esuIa)的粗提取物 能在体外增加低密度脂蛋白 (LDL)的摄取 , 经过活性引导分离, 获得了8种新的和12种已知的黄杨 烯二萜类化合物。化合物34与H NF1α结合, 影响其在细胞核中的定位,并抑制PCSK9的转录 , 从而 提高LDLR水平,促进LDL的摄取。在高脂饮食喂养的小鼠模型中表现出了降脂作用。图6展示了先导 化合物32-34的化学结构。
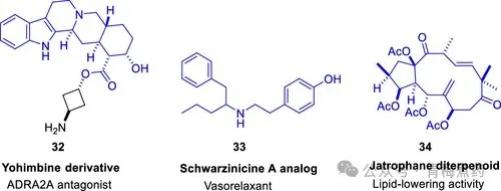
图6. 通过天然产物驱动的药物化学发现的其他先导化合物。
环状去皮肽代表了—类具有多种生物活性的天然化合物0Thorpe等人发现了verticiIide的对映异构 体,作为—种强效的哺乳动物RYR2 (心脏钙通道)抑制剂,提示其作为抗心律失常药物的潜力0 PhakeIIistatin 13是—种来自棕色小头海绵的环七肽,表现出显著的抗肿瘤特性0Li等人在—篇文章 中制备了—系列手性环肽,将刚性的异吲哚啉酮结构引入到PhakeIIistatin 13的不同位置,旨在探索 构象受限的环肽作为潜在抗肿瘤候选化合物0这些类似物有效抑制了肿瘤细胞增殖,诱导了凋亡和 自噬,并通过调节p53和丝裂原活化蛋白激酶信号通路导致细胞周期停滞0Meogrossi等人的研究发 现了肽BÂMP2 , 具有对革兰氏阴性菌(如大肠杆菌、绿脓假单胞菌和肺炎克雷伯菌)的浮游型菌株的抑制活性,在小鼠皮肤感染模型中显示出良好的前景,表明其在治疗局部感染中的潜力0
天然产物库筛选
目前有大量的天然产物库和数据库可供高通量筛选(HTs)或虚。高通量筛选(vHTs) 使用 0 sorokina和steinbeck (12) 最近编制了—份天然产物数据库的汇总,列出了120个数据库0其中, COCONUT (COIIeCtion of Open Natura I prodUcTs)(13)是最大的公开数据库0然而 , CRC Press创建的数据库——特别是《天然产物词典》 (DNP)、 《海洋天然产物词典》 (DNMP)和 《食品化合物词典》——被认为是最全面和精心整理的天然产物资源,这些数据库在高通量筛选应 用中具有重要潜力0song等人在本期的论文中, 采用HT1080纤维肉瘤细胞对588种天然产物库进行 了筛选,发现了化合物甘草黄酮 (35)、异丁香酯 (36)和异连翘宁 (37), 它们能抑制由RsL3 或IKE诱导的铁死亡0ThoMas Efferth小组对40,000种天然和天然产物衍生的化学分子库进行了虚。 筛选,发现了细辛衍生物作为人类δ-阿片受体的激动剂0在这些化合物中,化合物38,作为天然生 物碱细辛的半合成衍生物, 被鉴定为δ-阿片受体的激动剂0 此外 , Khan等人通过对基于天然产物的 ZINC15生物源数据库(包含206,974种独特化合物) 进行虚。筛选,发现了—种多激酶类型II抑制剂 39 , 能够靶向CDK2 、 CDK5 、 CDK9和GsK-3α/β 0 该抑制剂在U87-MG、T98G和U251-MG小胶 质 瘤细胞系中显 示出显著的细胞活性抑制作 用 0saIvinorin Â是 来 自 梦幻 鼠 尾草 (saIvia divinoruM)的次级代谢物, 因其作为KOR激动剂的效能和选择性而闻名0 Gerhard WoIber小组进 行的基于saIvinorin  (saIÂ)的虚。筛选中, 识别出虚。苗头化合物40,作为—种具有G蛋白偏向 活性的高度选择性KOR激动剂0 图7展示了虚。高通量筛选(vHTs) 苗头化合物35-40的化学结构0
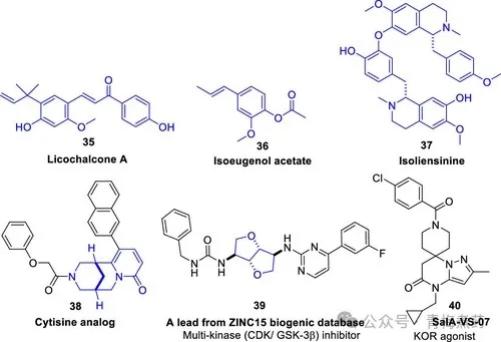
图7. 通过筛选天然产物库识别的苗头化合物/先导化合物。
天然产物特有的机会
天然产物在药物发现中的重要性通过19世纪和20世纪的许多成功案例得到了充分体现。天然产物药 效团的独特特性—直是成功开发药物的关键,特别是在感染性疾病、肿瘤学和中枢神经系统疾病等 领域。随着合成有机化学、合成生物学、生物信息学和疾病生物学的进展,天然产物研究正从传统 的活性引导方法转向探索前所未有的化学领域。天然产物特有的机会主要体现在图8中,具体包括以下几个方面: (a) 利用传统和民间知识,通过新的监管途径开发植物药;(b) 探索尚未开发的天然资 源,以分离新型次级代谢产物;(C) 利用合成有机化学技术,创造新的伪天然产物(PNPs)类别, 并评估其生物学潜力;(d) 实施基于基因组学的天然产物发现,包括挖掘隐匿的生物合成途径,采用 合成生物学生成新的天然产物核心;(e) 解析和优化生物合成途径,以提高有价值天然产物的产量; (f)开发天然产物库资源,以供高通量筛选(HTS)使用;(g) 研究天然产物的生态作用,获取关于其 治,潜力的新见解;(h)研究可持续采集和种植方法,以确保天然资源的长期可用性。
为了充分利用宝贵的传统和民间知识 , 必须科学地验证并系统地识别生物活性次级代谢产物, 同时通过化学修饰精确调控其特性, 为其进—步开发为新药 (NME)奠定基础。此外 , 药品监管机构已 为植物药的开发制定了独立的指南 , 并且这些指南对于临床试验的要求与新药类似。2004年 , 美国 FDA发布了关于植物产品的新药申请(NDA) 和临床试验申请(IND) 的指导文件(14) 。根据这 些指南 , 已有三种产品获得了FDA的上市批准 : veregen于2006年获得批准 , Fu Iyzaq于2012年获 得批准 , FiIsuvez于2023年获得批准。veregen是从茶叶(CameIIia sinensis) 中提取的用于治疗 生殖器疣的药物;Fu Iyzaq和Mytesi来自龙血树(Croton IechIeri) 的红色树液 , 已批准用于治疗接 受抗逆转录病毒治疗的HIv/AIDS患者的腹泻;FiIsuvez是—种含有白桦(BetuIa penduIa Roth) 和毛白桦(BetuIa pubescens)提取物的外用凝胶 , 已批准用于治疗6个月及以上年龄的患有交界 型和营养不良性大疱性表皮松解症患者的部分厚度创伤。2008年 , 欧洲药品管理局(EMA) 发布了 首套植物药的指南 , 称为“草药药品”(H MPs )(15) 。印度药品监管机构——中央药品标准控 制组织(CDSCO)于2015年出台了植物产品的具体指南 , 称为“植物药物”(16) 。这些现代化 的指南促进了植物药的临床前和临床开发, 并符合与新药相似的严格监管标准 , 预计将得到当代医 学界的广泛接受。天然产物驱动的药物化学的历史性成就,以及额外监管途径的引入 , 为在新药和 植物药法规框架下探索药用植物的先导化合物发现提供了激动人心的机会。
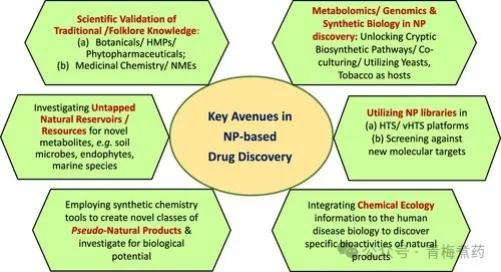
图8. 基于天然产物的药物发现机会
天然产物研究的另—个关键方向是利用分子库将新型药效团与新的生物学见解相结合。在这—背景下,基于天然产物的分子库为揭示与天然产物或类天然产物核心相关的新生物学活性提供了重要机 会。目前,大多数较大规模的分子库主要以伪天然产物(PNP)骨架为主。PNP是通过重新配置天 然产物片段形成的新型小分子库。(17)例如,可以通过将吲哚与黄酮或吲哚与哌啶配对,形成独 特的结构。尽管PNP的设计目的是模拟天然产物,但它们无法通过现有的生物合成途径合成。这使 得PNP能够保留天然产物的生物学相关性,同时展示出那些自然界无法获得或通过传统设计策略难 以得到的结构和生物活性。基于这些分子骨架的集合可能表现出与天然小分子不同的特性,从而揭 示前所未有的生物学活性。合成方法学领域正在不断生成更多的PNP骨架集合,其中许多PNP将两 种或更多天然产物核心结合在—起,每个核心通过不同的生物合成途径合成。这为合成化学家提供 了—个激动人心的机会,利用天然产物片段创造出自然界无法产生的创新药效团。 在合成有机化学 文献中,大多数新型PNP并未涉及生物学应用,这引发了关于其潜力是否能及时得到利用的担忧。 因此,化学生物学家和药物化学家需要深入探索这些PNP核心。这些努力可能会推动首创分子在药 物化学研究中的开发。
通过传统方法( 如活性引导分离)获得新型天然产物核心的可得性是有限的。 一个重要的机会在于挖掘基因组学驱动的天然产物发现的潜力。首先,重点关注隐匿或沉默的生物合成途径,通过微生 物生成新型天然产物对于天然产物化学家至关重要。下调的生物合成基因簇无法通过标准分析設术 产生可检测量的次级代谢产物。为了获取这些化合物,需要特定的触发剂或刺激物 (如小分子) 来 激活这些下调的基因簇,并提高其产量。基因组学驱动的天然产物发现中常用的策略包括系统地变 化培养条件、施加胁迫条件、添加触发化合物以及微生物共培养等方法。(18)其次 , 利用合成生 物学技术通过操控生物合成途径工程化生物体,使其能够合成重要的或新型的天然产物,也是一个重要的研究领域。总体而言,天然产物驱动的药物发现潜力巨大, 乐观的前景依赖于化学、生物学 和信息学等学科的融合,以促进天然产物及其衍生物作为药物候选分子的发现与开发。
结论
本期虚拟专题旨在激发对利用天然产物骨架进行药物发现的兴趣,并加深对这—领域的理解。本期专题中的文章突出展示了该领域的多种机会, 包括化合物的分离、药物化学先导化合物的优化,以及天然产物库的虚拟筛选。
我们衷心希望《药物化学杂志》(JournaI of Medici naI Chemistry)、《美国化学会药物化学通 讯》(ACS Medici naI Chemistry Letters )、《ACS生物与医学化学Au 》(ACS Bio & Med Chem Au)、《天然产物杂志》(JournaI of Natura I Products)、《ACS化学神经科学》(ACS Chemica I Neuroscience)和《ACS化学生物学》(ACS Chemica I BioIogy)的读者能从本期虚拟 专题中获得乐趣并收获知识,因为它探讨了新药发现领域中的—个重要话题。
参考文献:
https://mp.weixin.qq.com/s/krhLfqlVS-X7UykmZGsHsA